

 浙公网安备 33010802003447号
业务咨询
 发布时间:2026-11-18
 环特生物
 浏览次数:2

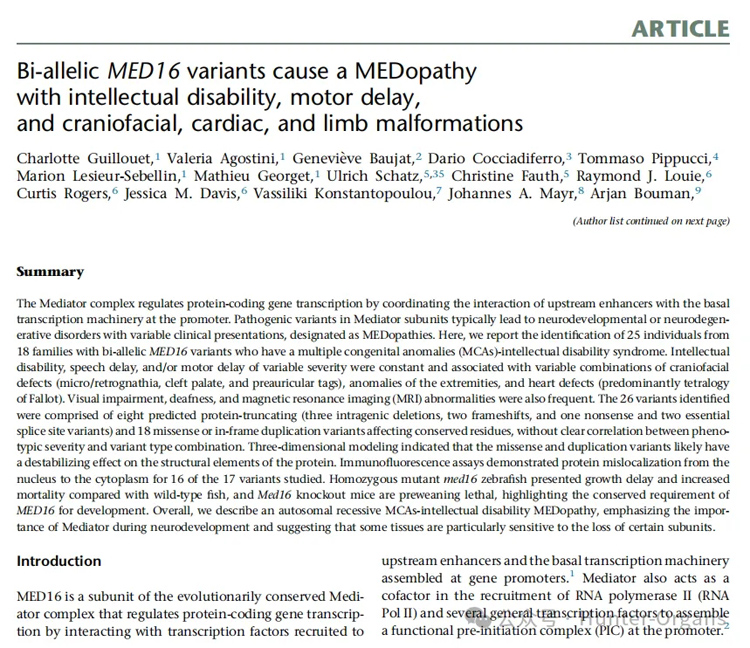
标题:Bi-allelic MED16 variants cause a MEDopathy with intellectual disability, motor delay, and craniofacial, cardiac, and limb malformations
期刊: AJHG(IF 8.1,中科院1区)
DOI: 10.1016/j.ajhg.2025.02.016
时间:2025.4.3
研究背景
智力障碍是最常见的神经系统发育障碍性疾病,其病因学复杂,以遗传学因素为主,但多数患者病因不明。MEDopathy(Mediator相关疾病)多表现为神经发育或神经退行性障碍,遗传模式多样。此前,MED23和MED25基因变异已被证实会导致常染色体隐性神经发育障碍,但MED16尚未与人类疾病建立明确关联,仍待进一步研究。
关键发现
本研究利用人类遗传学队列,并结合斑马鱼、小鼠及细胞模型,发现MED16双等位基因变异会导致一种此前未被认识的常染色体隐性遗传多发性先天畸形——智力障碍综合征(MEDopathy),并验证了MED16在发育中的保守作用及其变异致病机制,核心发现如下:
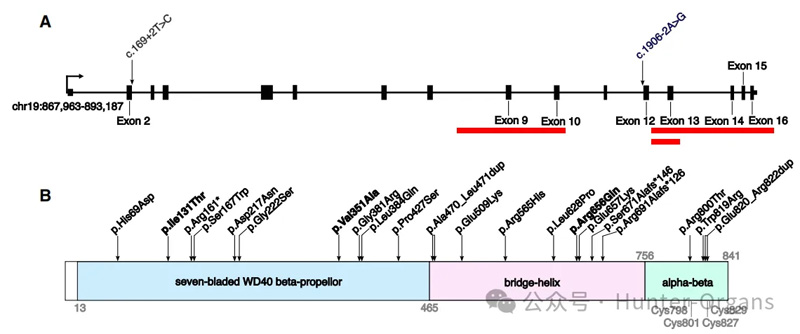
人类队列:首次确立MED16为MEDopathy的新致病基因。在25名来自18个家系的个体中鉴定出26种MED16变异,包括8种预测蛋白截短变异和18种影响保守残基的错义/框内重复变异,确立了一种常染色体隐性遗传的多发性先天畸形——智力障碍综合征。临床以智力障碍、语言延迟和/或运动延迟为恒定特征,并伴有颅面畸形、四肢异常和心脏缺陷;视觉损害、耳聋及MRI异常也较常见;
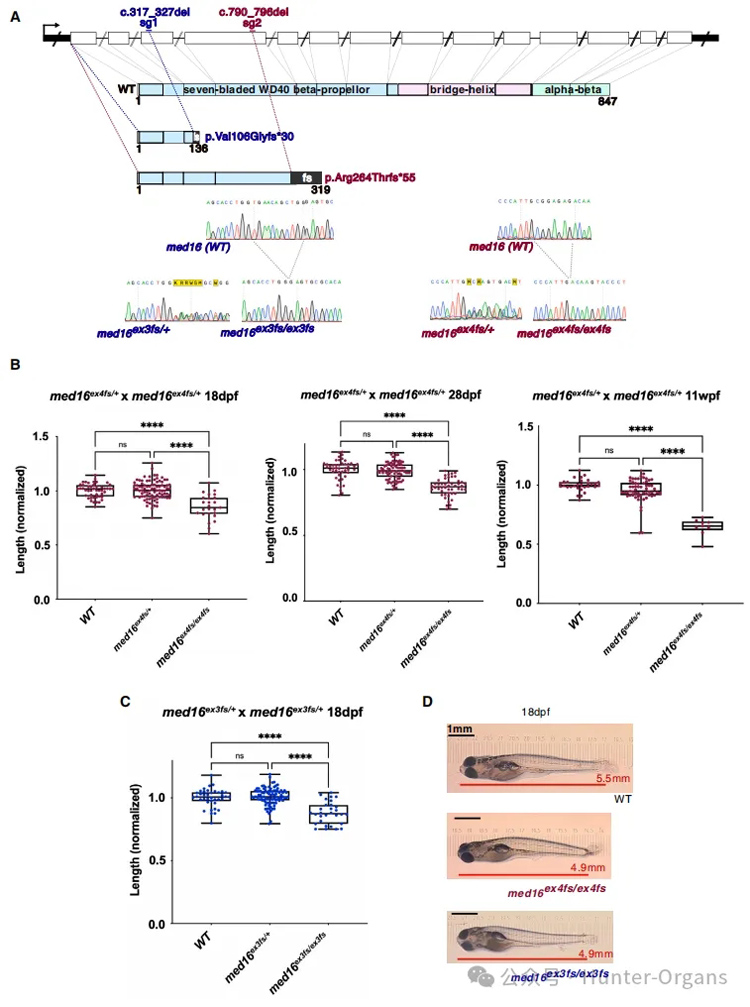
斑马鱼、小鼠验证:相较于野生型斑马鱼,MED16敲除的斑马鱼会出现生长迟缓和死亡率增加;Med16敲除的小鼠,则在断奶前死亡,这与人类神经发育及多器官畸形表型相呼应;
基因异质性:26种变异中,错义/框内重复变异占多数(18种),截短变异占8种,其中3个为基因内缺失,保守残基的错义/框内重复变异;颅面、心脏和肢体等特定组织反复受累,提示这些组织对MED16剂量或Mediator尾部模块完整性尤为敏感,即不同Mediator亚基缺失可能存在组织特异性敏感阈值;
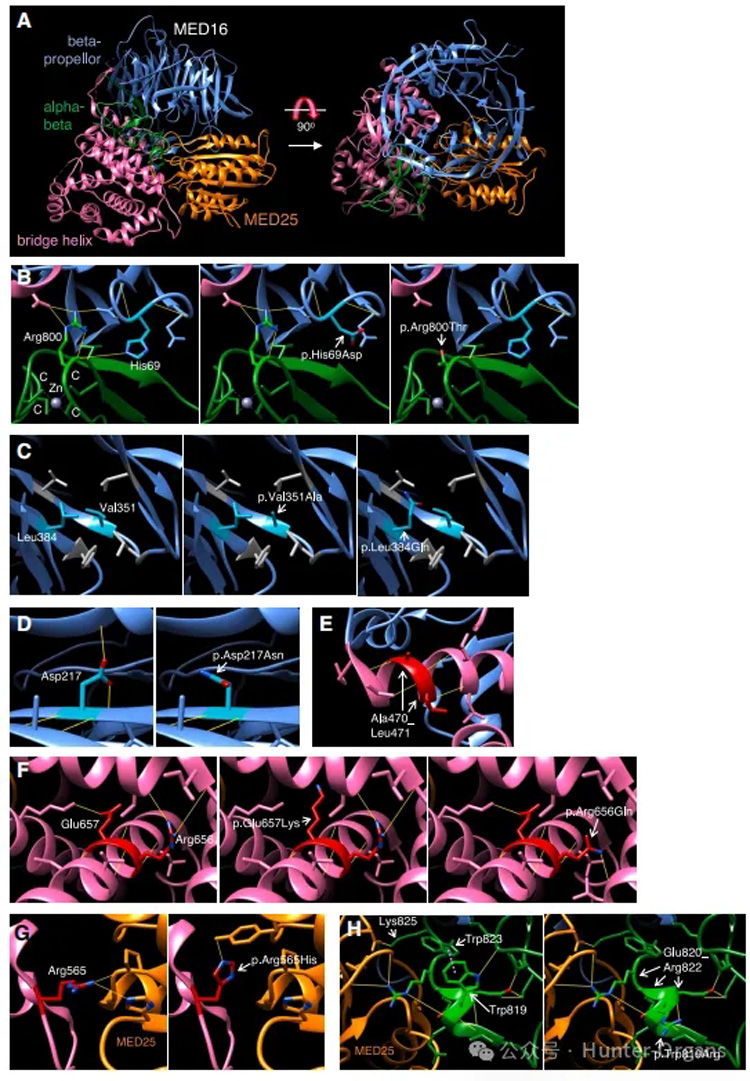
机制解析:蛋白结构不稳定及核定位异常。三维结构建模提示,错义和重复变异可能破坏MED16结构、降低蛋白稳定性;免疫荧光实验显示,17种受检变异中有16种导致MED16蛋白从细胞核异常定位至细胞质,提示MED16的其核内转录调控功能受损是其致病的重要环节。
研究意义
· 将MED16确立为常染色体隐性多发性先天畸形—智力障碍综合征MEDopathy的新致病基因,为相关遗传疾病诊断与治疗、机制研究提供了依据。